
适用于组织、细胞系、血液等常规样本的表达谱研究:两组或多组比较、时间序列、处理与对照。我们先把比较设计写进分析方案,再开始分析,避免做完才发现设计不支持结论。
| 您提供 | 您拿到 |
|---|---|
| fastq 原始数据(或已有的表达矩阵) | 质控报告与比对/定量统计表 |
| 样本信息表:分组、批次、重复对应关系 | 标准化表达矩阵与差异基因表格(Excel/CSV) |
| 物种与参考基因组版本(不确定可由我们建议) | 出版级图:PCA、火山图、热图、富集图(PDF/SVG/PNG) |
| 想回答的问题与拟投期刊(可选) | 分析代码与参数,以及可改写进论文的方法学段落 |
常规周期:5–10 个工作日(按标准分析内容计,复杂设计以书面分析方案为准);报价按项目,1 个工作日内回复。
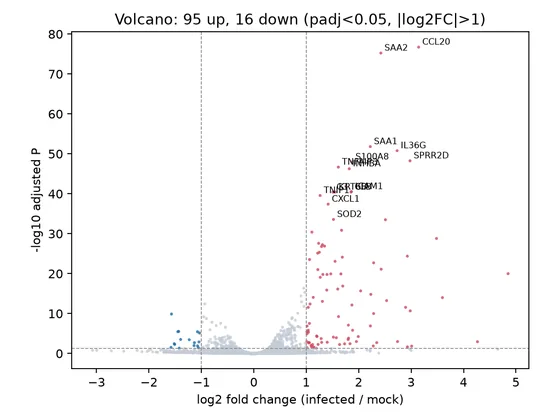
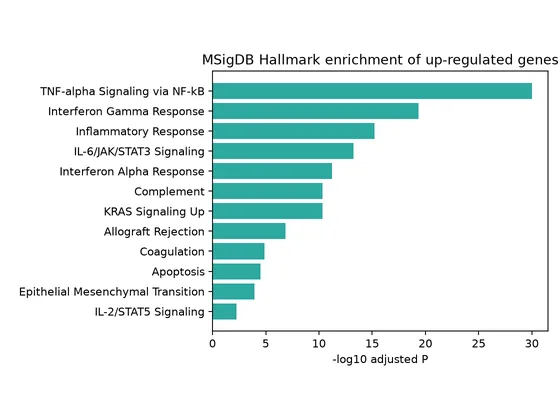
可以运行,但统计功效有限,结果我们会标明局限并建议后续验证。每组 3 个及以上生物学重复是常规要求,方案阶段我们会明确指出。
可以。提供表达矩阵与样本信息表即可,我们会先核对矩阵类型(count 还是 TPM/FPKM)再选择合适的方法。
默认使用 Ensembl 或 NCBI 当前主流版本,与您已有数据保持一致;方案中会写明版本,交付报告中同样列出。
适用于 10x Genomics、BD Rhapsody 及其他液滴或微孔平台的单细胞数据,以及已发表的公共单细胞数据集。从原始数据或 Cell Ranger 输出开始,也接受 Seurat / AnnData 对象。
| 您提供 | 您拿到 |
|---|---|
| fastq 或 Cell Ranger 输出(filtered matrix) | 质控报告,每步阈值与理由 |
| 样本信息表:分组、批次、组织来源 | 注释后的对象文件(Seurat .rds 或 .h5ad) |
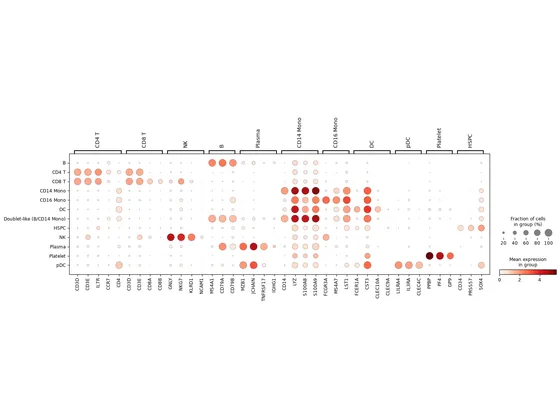
| 关注的细胞类型或问题(例如某亚群在处理后的变化) | 出版级图:UMAP、marker 点图、比例柱图、热图等 |
| 已发表的参考注释(可选) | 各细胞类型的差异基因与富集表,分析代码与方法学段落 |
常规周期:10–15 个工作日(按标准分析内容计,复杂设计以书面分析方案为准);报价按项目,1 个工作日内回复。
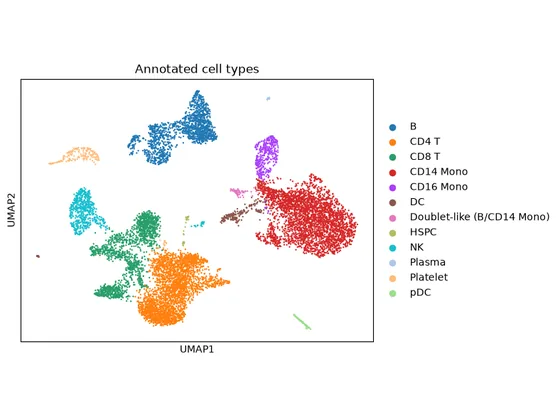
可以出结果,但以细胞为单位的检验会高估显著性。样本数允许时我们按样本聚合(pseudobulk)后检验;样本不足时在报告中说明局限。
参考注释结果均用经典 marker 基因核对,marker 不支持的簇保留编号而不强行命名,并在报告中列出依据。
整合后我们会检查处理组与对照组的差异是否仍然存在,并在报告中给出整合前后的对比图。
适用于 10x Visium、Visium HD、Xenium、MERFISH 及其他空间组学平台的数据。从 Space Ranger 或平台输出开始,结合组织图像给出带空间位置的结果。
| 您提供 | 您拿到 |
|---|---|
| Space Ranger 或平台原始输出,包括组织图像 | 质控报告与空间域划分结果 |
| 切片信息:分组、组织类型、病理标注(如有) | 叠加在组织图像上的出版级图(PDF/SVG/PNG) |
| 匹配的单细胞参考数据(可选,用于反卷积) | 空间可变基因与区域差异表格 |
常规周期:10–15 个工作日(按标准分析内容计,复杂设计以书面分析方案为准);报价按项目,1 个工作日内回复。
这一类分析暂无公开示例;交付结构(报告、出版级图、结果表、代码、方法学段落)与示例报告一致,具体图表在书面方案里列明。
可以使用同组织的公共单细胞数据集作为参考,报告中会写明参考来源及其局限。
可以。提供标注图像或坐标,我们按区域做比较分析。
适用于链特异性全转录组、小 RNA 测序数据。除鉴定与定量外,重点是把非编码 RNA 与靶基因、通路联系起来,形成可解释的调控关系。
| 您提供 | 您拿到 |
|---|---|
| 全转录组或小 RNA 的 fastq 数据 | 各类非编码 RNA 的鉴定与表达表格 |
| 样本信息表与比较设计 | 差异分析结果与富集图表 |
| 物种与参考基因组版本 | ceRNA 网络文件(Cytoscape 可打开) |
常规周期:7–12 个工作日(按标准分析内容计,复杂设计以书面分析方案为准);报价按项目,1 个工作日内回复。
这一类分析暂无公开示例;交付结构(报告、出版级图、结果表、代码、方法学段落)与示例报告一致,具体图表在书面方案里列明。
不同算法对反向剪接位点的判断标准不同,我们默认取多个工具的交集作为高置信集合,并同时提供各工具的完整列表。
可以基于近缘物种的 miRBase 注释加新 miRNA 预测完成分析,报告中说明依据。
说明您的数据类型和想回答的问题,1 个工作日内收到书面分析方案与报价。
提交分析需求